
Chem. Sci.: AIQM2-超越DFT的有机反应模拟
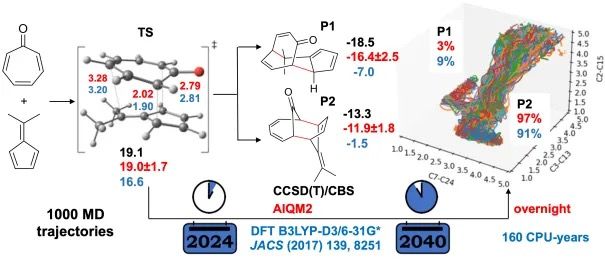
AIQM2不久前发表在Chem. Sci.上(曾出现在热门文章合集里!)。这一机器学习方法凭借着低成本、媲美传统方案的精度以及卓越的稳健性,在有机反应模拟上超越了主流DFT方法。该方法可用于过渡态结构搜索和反应动力学研究,并且常常能达到化学精度。AIQM2也是我们原子模拟平台Aitomistic Hub上最常用的方法之一(Aitomistic Hub集成了智能助手Aitomia,并且可以直接通过浏览器进行在线原子模拟)。
AIQM2的精度与DFT方法相当,在某些情况下甚至能接近金标准的耦合簇精度。而其运算速度比DFT快几个数量级——例如对典型周环反应进行1000次分子动力学模拟,DFT需要耗费160个CPU年,而AIQM2仅需一夜即可完成。更重要的是,AIQM2能为预测结果提供误差范围,这一特性让研究者能直观评估模拟结果的可靠性。相比之下,传统DFT方法缺乏此类误差指示,必须通过与更高精度的参考数据对比,才能确定模拟结果的准确性。
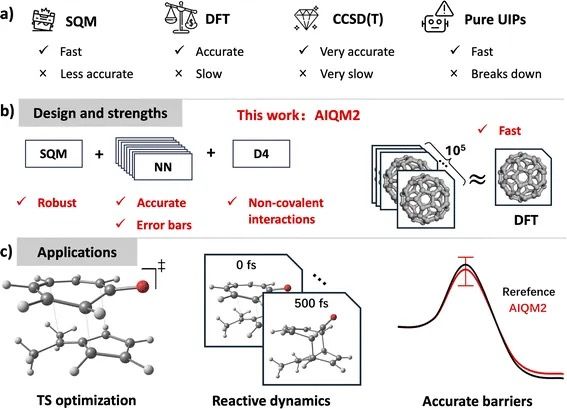
AIQM2采用了差值学习(delta-learning)方法,通过用一组神经网络对流行的半经验量子力学方法GFN2-xTB(更准确地说,是其修改版本)的预测结果进行校正。这种设计能够在多数情况下将GFN2-xTB的精度提升至接近耦合簇水平,同时也保留半经验方法固有的稳健性。由于计算成本过高,直接采用耦合簇精度的模拟往往难以实现。当前日益流行的纯机器学习势能面方法虽具普适性,但应用于远离训练集的场景时,存在明显的稳健性问题。AIQM2将快速的半经验方法与神经网络相结合,其预测速度远超传统DFT方法。并且我们的基准测试表明,其精度与DFT相当甚至在某些情况下更优。
无需我们多言——正如我们论文的一位审稿人所评价的:
*“在实际使用和测试多种主流机器学习势能面方法(MLPs)后,*我们发现他们开发的第一代AIQM1***相较于其他MLPs展现出更优异的普适性和可靠性。***特别值得注意的是,尽管不同研究团队已开发出若干通用型MLPs,但除了最新发布的AIMNet2和AIQM2外,几乎所有方法都难以应用于反应过程及过渡态结构研究。AIQM系列对过渡态性质的预测表现尤为突出。”
审稿人提到的AIQM1是AIQM系列的第一代方法(虽然对过渡态的计算精度尚不理想),正是这一局限性促使我们开发了AIQM2来改进这个问题。
这种集快速、精确与稳健于一体的独特优势,使我们能够通过大规模下坡准经典轨迹模拟,修正一些代表性反应中的过渡态后产物分布。这些代表性反应先前由该领域的专家采用B3LYP-D3/6-31G*方法研究,并发表于JACS。
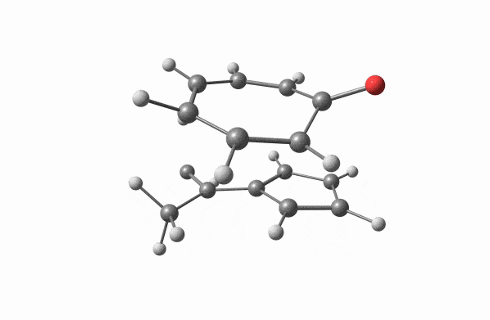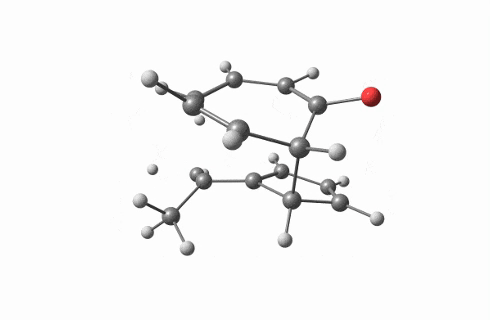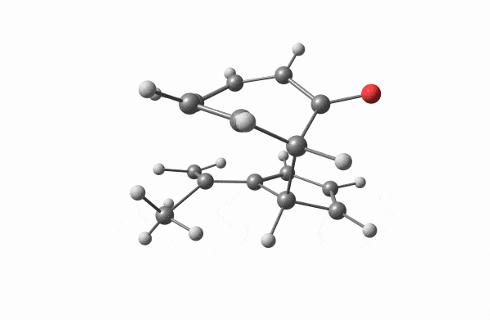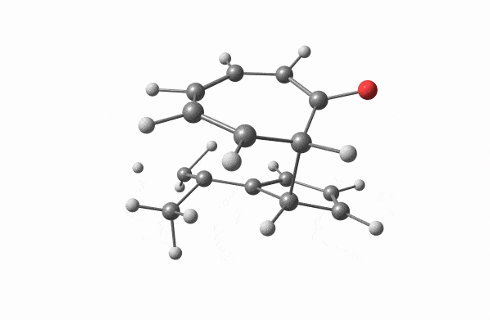
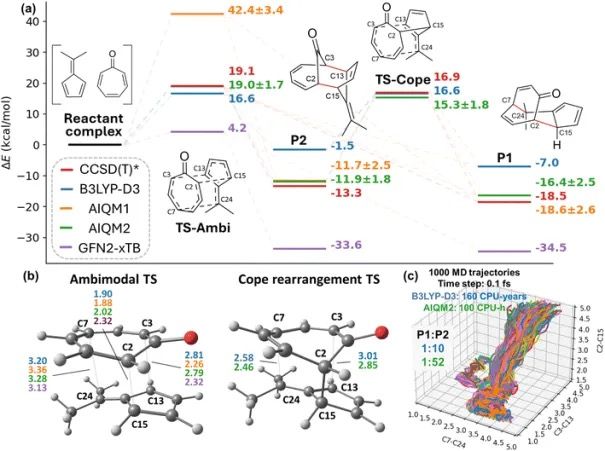
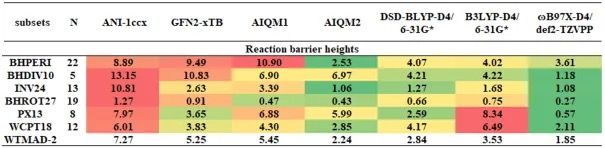
我们发现,与DFT方法相比,AIQM2在能垒和反应能计算上误差显著降低:AIQM2相对于耦合簇基准的误差控制在2 kcal/mol以内,而DFT对极小值点的误差高达约10 kcal/mol。GFN2-xTB表现更差,误差约25 kcal/mol,甚至未能找到其中的一个过渡态。这一结果表明,当前广泛采用的组合方法,即先用低精度方法进行初步反应或构象搜索,再用高精度方法验证,可能会遗漏许多关键结构。而AIQM2无需这种分步探索,可直接提供高质量的计算结果。
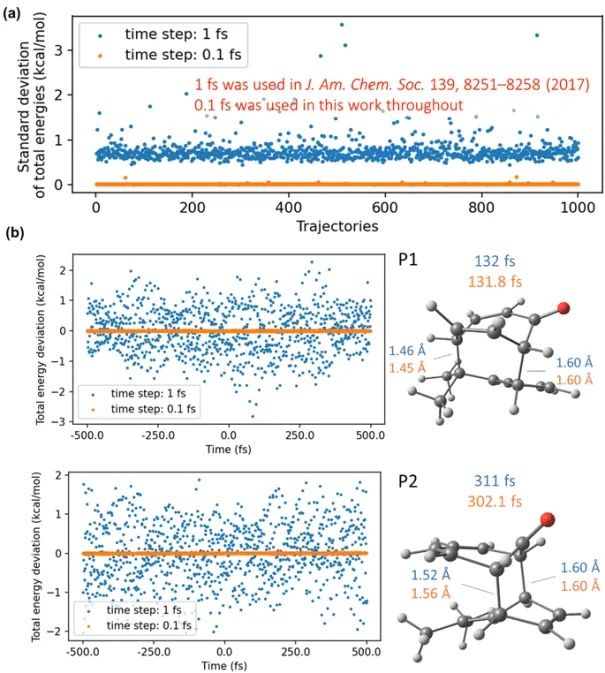
此外,AIQM2的高效计算能力,使我们能够通过增加轨迹数量(从原JACS研究中的约100条提升至1000条)和使用更小的时间步长(从原JACS研究的1.0 fs减小至0.1fs)来提升模拟精度。这对确保总能量守恒至关重要。
如果您需要更全面的基准测试数据,我们在论文中提供了详细分析。下图展示了反应能垒的对比结果:
AIQM2在由CHNO元素组成的中性闭壳层有机分子体系中表现优异,同时也可适用于带电体系和自由基。该方法已通过UAIQM平台(参见AIQM模型综述)扩展至更多元素体系,其中AIQM2对应的模型版本为UAIQMGFN2xTB*@cc(20240106版)。事实上,该模型自2024年1月6日就已存在,直至近期才正式发表。从该综述可知,还有更多已完成开发的模型正待发表。
AIQM2目前已成功应用于700多个原子体系的构型优化,以及其他分子性质的预测,比如高效生成准确的红外光谱(IR)等。AIQM2已在开源软件MLatom中正式发布。该软件提供了详尽、全面的使用教程。