
npj Comput. Mater.:高效机器学习协议加速轨迹面跳跃动力学
我们的研究人员近期发表在《npj Computational Materials》的文章提出了一种高效的机器学习协议,用于加速轨迹面跳跃动力学模拟,同时解决了激发态机器学习中的多个关键难题。该协议引入了一种新的基于多态学习和对圆锥交叉附近关键区域加速采样的机器学习原子间势。所有方法以及端到端主动学习均集成于MLatom。
分子激发态的量子化学模拟对于理解光化学与光物理过程至关重要,但这类计算非常昂贵,尤其是在进行非绝热动力学模拟时。机器学习通过替代昂贵的量子化学计算成为解决这一问题的理想工具,然而,由于激发态本身的复杂性,激发态机器学习的发展远远落后于基态机器学习(参见我们在Nat. Rev. Chem. 2021, 5, 388–405中的综述文章)。
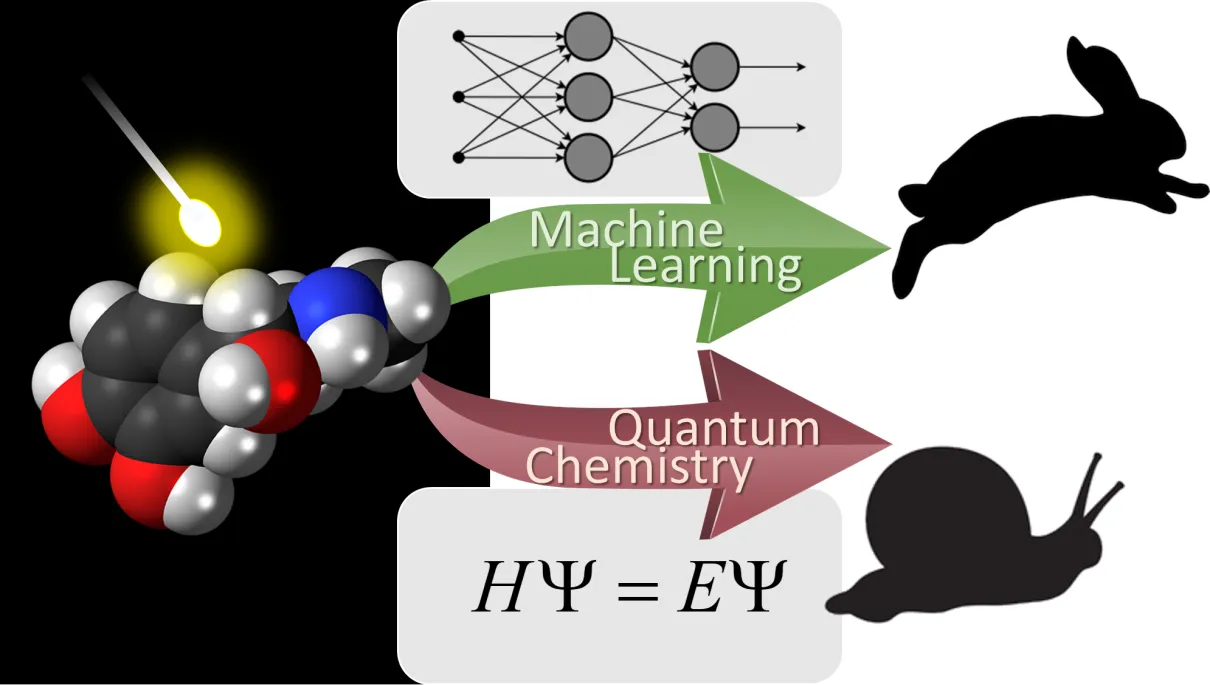
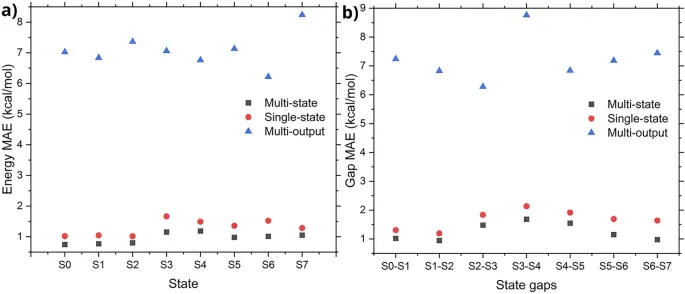
针对激发态机器学习的核心挑战,这项历经八年深度研究的成果提出了全面而稳健的解决方案。其核心是多态学习模型MS-ANI,该模型能够以前所未有的精度学习多种分子的激发态。其关键思想是将“电子态编号”作为输入特征之一,与ANI原子环境向量拼接后输入对应元素类型的神经网络。值得注意的是,该模型学习激发态的准确性甚至优于或相当于学习基态能量的准确性,并且激发态能量信息还能提升基态预测的质量。
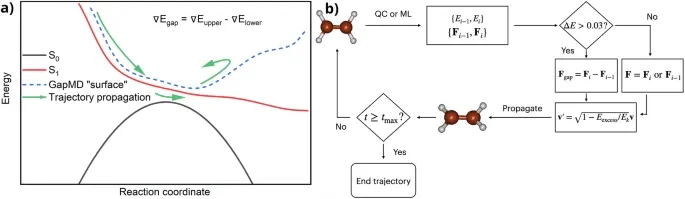
要训练适用于非绝热动力学的稳健势能模型,一个关键要素是在圆锥交叉附近区域实现加速采样。我们在这项工作中通过gapMD 实现了这一点。gapMD 可以在需要时利用相邻态之间的能量梯度差来传播轨迹,从而增强对低能隙区域的采样。
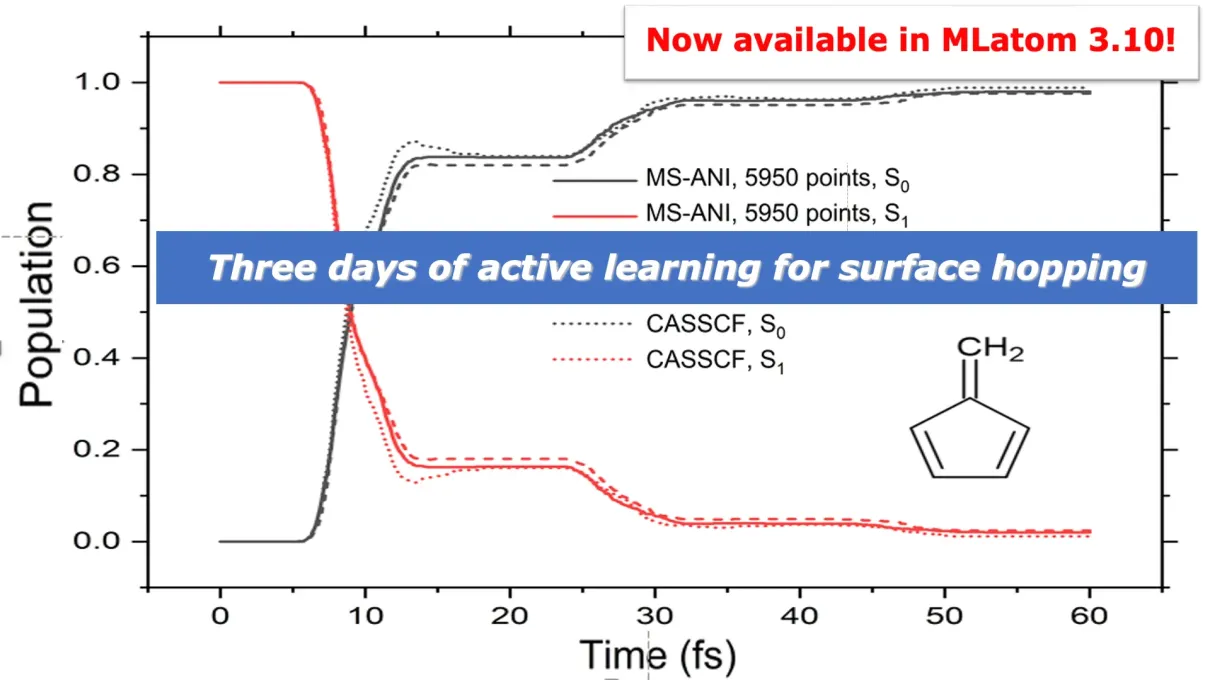
结合上述技术,我们实现了端到端主动学习框架,用于生成机器学习模型以执行非绝热动力学模拟。
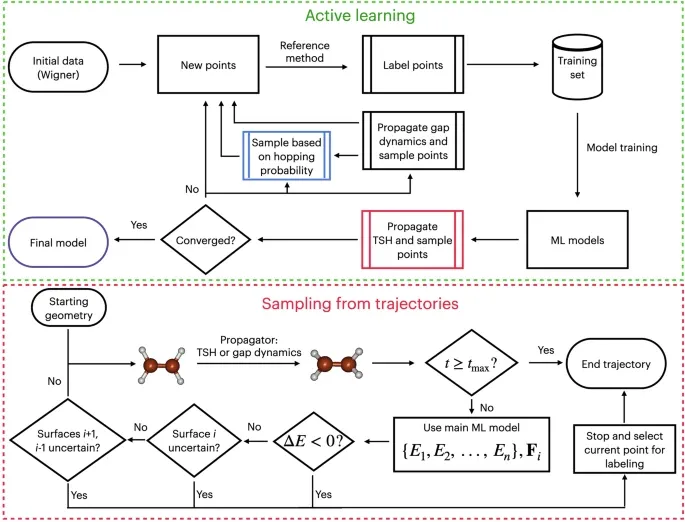
对于像富烯这样简单的体系,主动学习收敛非常快,在一张 GPU 卡上运行三天即可完成。
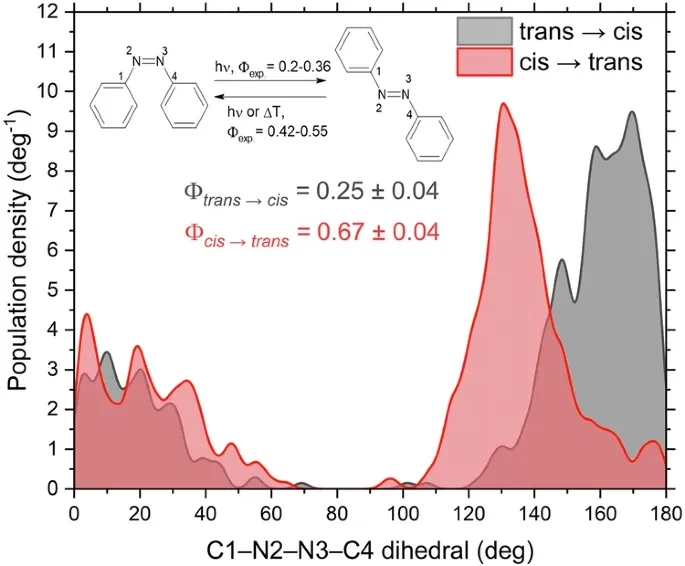
该主动学习框架同样适用于更复杂的体系,例如可以用于计算光反应的量子产率。我们还发现了顺式-偶氮苯光异构化过程中的长时间尺度振荡现象。
研究还首次证实单一模型可适用于不同分子的非绝热动力学模拟,这为我们后续开发首个通用激发态势OMNI-P2x奠定了基础。
开源代码与教程:https://github.com/dralgroup/al-namd
若需深入了解,可观看论文第一作者Mikolaj Martyka讲解理论背景与实时操作的教学视频。