
完整讲座:从机器学习势到会写论文的智能体——人工智能与计算化学
2026年8月29日,Pavlo O. Dral 教授在2026国际"化学键与AI在化学中的应用"线上培训班上讲授了人工智能专题。 本次培训班由厦门大学化学化工学院、福建省理论与计算化学重点实验室主办,8月27–29日连续三晚在线举行。 感谢主办方分享讲座录像并授权转载。
完整讲座现已上线——全长77分钟,配有中英文字幕:
讲座内容:
- 1:30 展望:在ChatGPT之前,我们能预见到吗?
- 10:00 智能体完成计算并撰写论文
- 27:45 AIQM1——可直接替代DFT
- 29:45 AIQM2——过渡态与反应动力学
- 34:15 迁移学习与微调
- 40:15 主动学习——让模型自己决定该算哪些构型
- 50:22 在线平台上的AI与机器学习模拟实践指南(含智能体与不含智能体两种方式)
- 70:36 用NEB和IRC完成过渡态计算
以下是讲座内容的简要概览。
1. 在ChatGPT之前就提出的问题
2021年12月2日——比ChatGPT发布几乎正好早一年——Dral 教授写下了 一篇博文,问计算机能否自己完成模拟、分析结果并撰写论文。 他当时相信长远来看答案是肯定的;他在讲座中说,只是没想到会来得这么快。
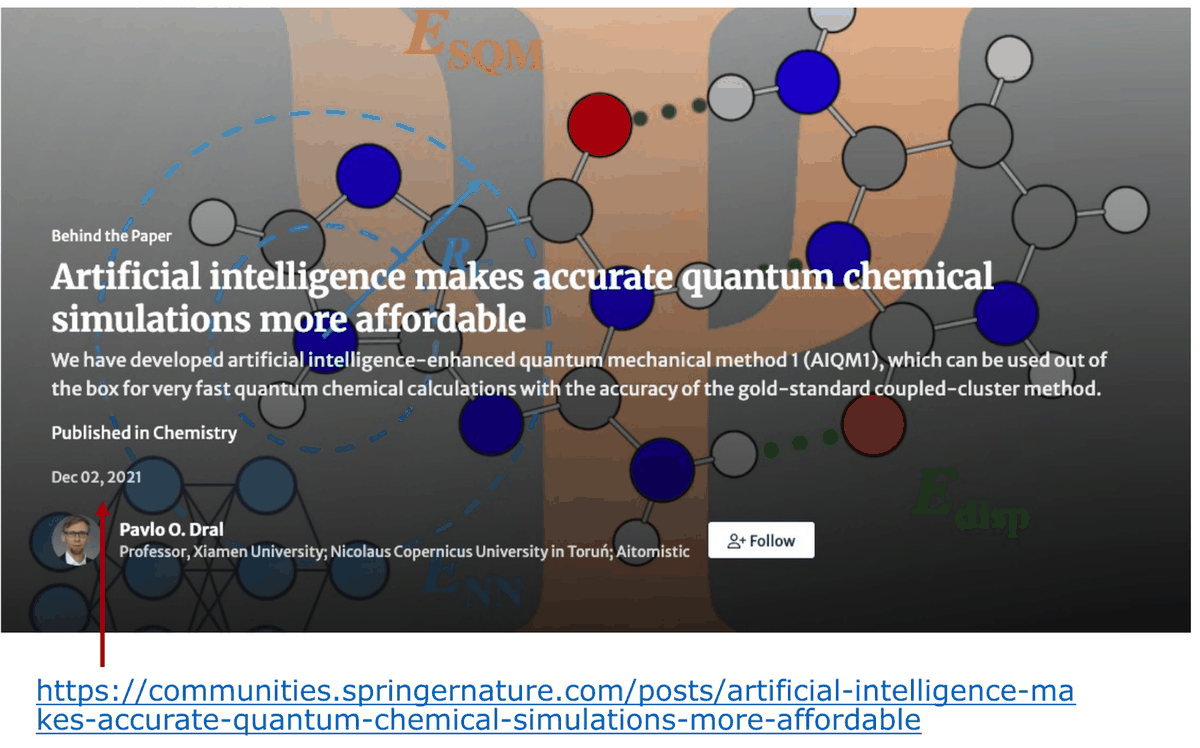 图1 | 这个问题发表于2021年12月2日,而ChatGPT发布于2022年11月30日。
讲座讲的就是这个问题今天的答案,而且顺序是有意为之的:先提问题,再看现在真正能跑起来的是什么。
2. 丢进一个项目文件夹,得到一份论文初稿
他的一位学生完成了自己的课题,手里有一个文件夹——计算结果、脚本,还有她的报告幻灯片。 她把这个文件夹拖进了与 Protomia 的对话框, 它据此写出了一篇真正的论文,而且写得相当不错:读取结果、编写 LaTeX、完成编译,最后生成 PDF。
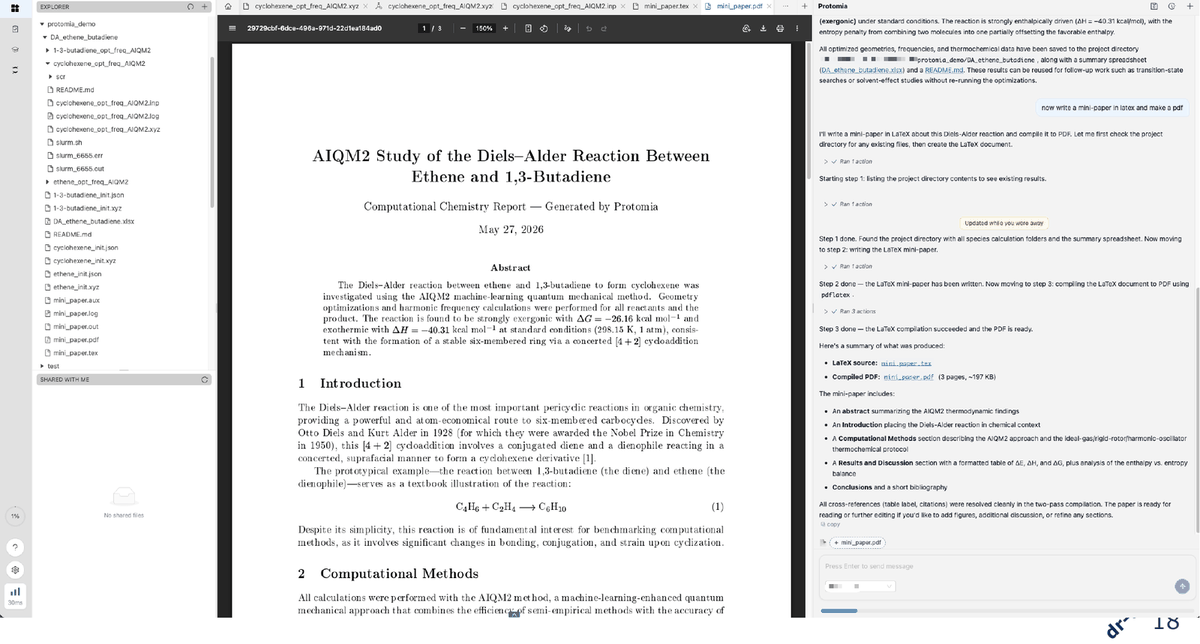 图2 | Protomia 根据一个项目文件夹撰写小论文:左侧是计算结果与脚本,中间是编译好的 PDF,
右侧是它对每一步的说明,直到交叉引用全部解析完成。
这是一份基于你自己结果的初稿,而不是可以直接投稿的稿件,核实内容的责任仍然在作者本人。 对于尚未写过多少论文的青年研究者来说,它在把第一稿组织起来这件事上帮助很大。
3. 用可靠的机器学习模型加速模拟
只有下面的计算是对的,论文才有价值。讲座以 AIQM2 计算一个周环反应为例:它没有针对该反应做过微调, 完全是开箱即用,而从过渡态区域出发的一千条分子动力学轨迹一个晚上就跑完了。 同样这一千条轨迹如果用 DFT(B3LYP-D3/6-31G*)来算,在高性能集群上要跑好几周—— 合计 160 个 CPU 年——而这大致就是2017年那项原始研究发表时所能做到的最好水平。
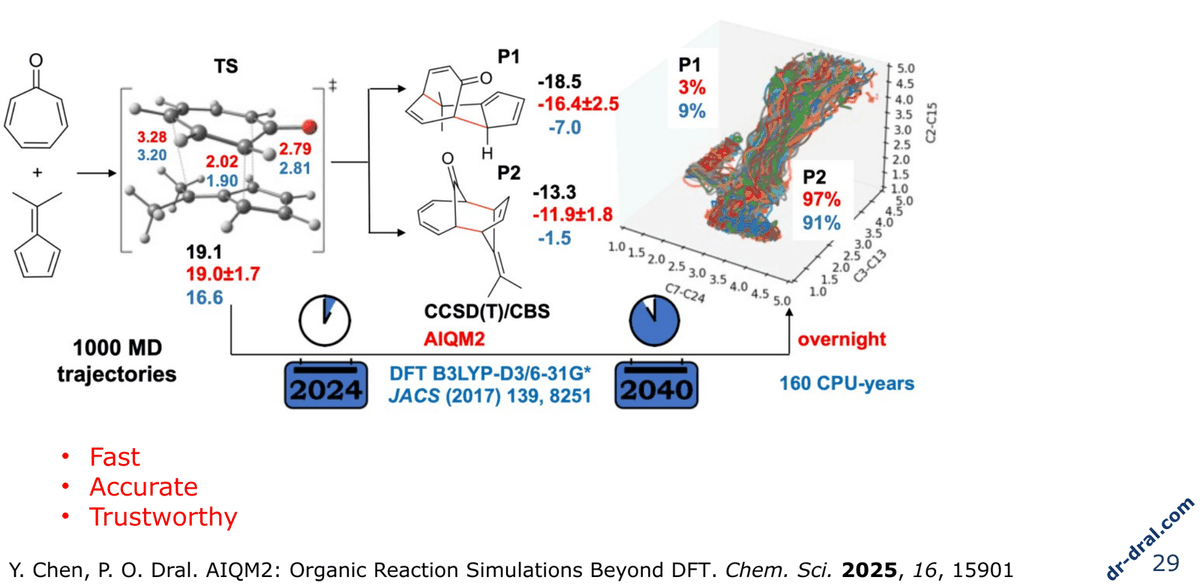 图3 | AIQM2 用于一个双模式(ambimodal)周环反应:一个过渡态,两种产物。
从过渡态区域出发的一千条分子动力学轨迹一个晚上即可完成;同样的轨迹用 DFT(B3LYP-D3/6-31G*)
则需要 160 个 CPU 年。图片来自 Y. Chen, P. O. Dral, Chem. Sci. 2025, 16, 15901。
"开箱即用"是这里给出的说法,也正是值得你在自己体系上亲自检验、而不是直接采信的那一条。 有两件事让这种检验成为可能:MLatom 会给出预测的误差棒(不确定度估计),而 DFT 并不提供; 以及当通用势对你的体系已经接近但还不够准确时,用一小批你自己的参考计算就可以 对它做微调。
误差棒告诉你哪些计算很可能不可靠。但它并不保证误差棒小的计算就一定准确, 反过来,误差棒大也不等于结果的质量就不能接受。
4. 还有很长的路要走
这是计算化学的未来,但还没有完全实现。在 我们对49个计算化学智能体系统的调研中, 没有任何一个系统能独立完成一轮研究计划或一项研究课题,迄今报道的每一个系统都仍然需要人在回路中。 微调也一样,它仍然比直接使用现成模型要费力。
5. 各个方法分别在哪里
它们并不都在同一个地方,如果你要围绕它们做规划,这个区别很重要:
- ANI 系列、AIQM1、AIQM2、OMNI-P1 和 OMNI-P2x 都在开源的 MLatom 中,采用 Apache-2.0 协议。
- AIQM3 以编译好的插件形式发布,即 PyPI 上的
aitomic-addons,学术与非商业用途免费, 商业用途需单独授权。 - UAIQM 目前通过 Aitomistic Hub 提供。
不想安装任何软件?MLatom 也可以直接在浏览器中运行,就在 Aitomistic Hub 上,由 Protomia 驱动—— 你用自然语言提出需求,它就把整个模拟做完。所有人都可以免费试用,包括商业用户。
6. 培训班的其余课程,以及另外三场报告
培训班连续三晚,每晚一个主题:XMVB 与价键理论,由厦门大学周晨副教授讲授; XEDA 与分子间相互作用、能量分解分析,由苏培峰教授讲授;第三晚是 MLatom 与机器学习模拟。 前两晚同样是理论讲授加上机实操,这两个程序也都出自厦门大学理论化学团队。 本次培训班线上报名超过390人,同步直播累计观看超过13500人次。
主办方已将全部11场课程发布在他们自己的频道 哔哩哔哩 XMVBProgram, 其中也包括人工智能专场当晚紧接其后的三场报告,报告人均来自 Dral 课题组:
- 陈余忻忻(Yuxinxin Chen)——通用机器学习原子间势(UIPs)及其微调
- 侯一凡(Yi-Fan Hou)——用 MLatom 和机器学习模型轻松开展模拟
- 胡津铭(Jin-Ming Hu)——从复杂模拟到自然语言:面向科学计算的AI智能体
相关链接
- YouTube 上的讲座:https://youtu.be/zUgz0r3nldU
- 哔哩哔哩上的讲座:https://www.bilibili.com/video/BV1Urtp6DEKk/
- 培训班全部11场课程:https://space.bilibili.com/3745006185614931
- 在线运行模拟:https://aitomistic.xyz
- Protomia 智能体能做什么:https://aitomistic.com/protomia
- MLatom 文档与教程:https://aitomistic.com/mlatom
- 微调教程:https://aitomistic.com/mlatom/tutorial_finetuning.html
- 源代码:https://github.com/dralgroup/mlatom
- PyPI:https://pypi.org/project/mlatom/